2026全球健康产业监管密集落地:功能声称收紧、跨境准入提速,代工环节成第一道关卡
2026年的健康产业,监管动作比往年密集得多。
一端是准入在提速:香港中成药分级分流机制2026年1月1日起试行,"创新药"级别目标120个工作日完成审评,比一般申请的250个工作日大幅压缩;欧盟2026年上半年批准6项新型食品,其中巴氏灭活嗜黏蛋白阿克曼菌于2月23日获授权,限定12岁及以上人群使用、每日不超过2.1×10¹⁰个细胞。
另一端是口径在收紧:中国首个保健食品新功能"有助于维持骨关节健康"正式纳入功能目录,配套技术要求同步落地,参考了欧美同类产品评价方法;FDA的NDI审评标准持续收紧,近年整体通过率不足六成。
这两端加在一起,指向同一个结论:原料合规和标签口径正在成为跨境品牌的第一道生死线,而这条线最终要由代工环节来兑现。
一、中国:首个新功能落地,声称有依据才叫功能
2026年1月20日,市场监管总局、国家卫健委、国家中医药管理局联合发布《允许保健食品声称的保健功能目录 有助于维持骨关节健康(缓解疼痛或僵硬/缓解软骨损伤)》,同步发布该功能的评价试验项目、试验原则和结果判定等配套技术要求。
这是中国《保健食品新功能及产品技术评价实施细则(试行)》2023年8月发布后,第一个纳入保健功能目录的新功能。配套技术要求参考了欧美等发达国家类似产品的技术评价方法,结合骨关节健康领域最新研究成果,形成检验与评价科学共识。
对品牌方的直接影响是: 功能声称从此要有科学依据支撑,系统研发加上毒理、功能、卫生学、稳定性、标志性成分等验证试验,并通过审评机构的技术评价,才具备声称资格。《食品安全法》也明确规定,保健食品声称保健功能须有科学依据。
这意味着"宣称什么"不再是企业自定文案的问题,而是注册备案文件的一部分。标签上写什么,必须先问配方能不能支撑。
二、美国:NDI通知不是通行证,归档只是程序
美国膳食补充剂含有新膳食成分(NDI)的,制造商或经销商必须在产品上市前至少75天向FDA提交NDI通知。
这里有个高频误解需要厘清:FDA归档通知,不等于FDA批准产品。 FDA回函中的标准表述是,归档属于程序性事项,不构成对新膳食成分或其产品安全性、或是否属于 adulterated 的认定,未来如发现产品不安全、掺假或标签不当,FDA仍可采取行动。
近两年NDI整体通过率不足六成,被驳回的集中原因有四类:安全数据缺失、不符合膳食成分定义、身份信息不足、材料不完整。
对代工环节的要求是: 原料定性、生产工艺、安全数据这三项必须在生产前锁定,而不是等FDA回函后再补。尤其是原料更换供应商或工艺变更后,原有的合规文件不能简单沿用——Novel Food体系下的评估对象是具体申报产品,而非脱离工艺的分子名称。
三、欧盟:上半年6项授权落地,人群和剂量上限是硬约束
截至2026年6月30日,欧盟2026年上半年共批准6项新型食品,其中4项为新授权、2项为规格或使用条件修订。
几个具体数字值得品牌方逐条核对标签:
巴氏灭活嗜黏蛋白阿克曼菌(2026年2月23日授权):不适用于婴幼儿、12岁以下儿童、孕妇及哺乳期女性;12岁及以上人群每日最高2.1×10¹⁰个细胞,14岁及以上为3.0×10¹⁰,成人为3.4×10¹⁰
脱脂油菜籽粉(2026年2月20日授权,条例EU 2026/386):10岁及以上人群适用的膳食补充剂每日摄入不超过10克,标签须标注不得与含同类成分的补充剂同日食用
酶解蛋膜水解物(条例EU 2026/1427,2026年7月23日生效):仅限膳食补充剂、适用普通成年人,每日最大500毫克,孕妇、哺乳期女性、未成年人禁止食用;该原料设五年数据保护期,至2031年7月22日
欧盟这一轮监管的共同点是:不仅管"能不能用",还管"谁能用、能用多少"。 人群排除和剂量上限写进条例,标签就必须照做。
四、香港:过渡期已退出,分级分流窗口打开
香港中成药过渡性注册已于2025年6月30日结束,目前全港流通的中成药均须持有效正式注册(HKC),即"中成药注册证明书"。过渡期内管委会共处理14172宗申请,6159宗顺利获发HKC。
在此基础上,香港自2026年1月1日起试行"分级分流审评审批中成药注册申请的安排",新增"创新药"和"指定优先产品"两个级别:
创新药级别:120个工作日完成审评
指定优先产品:每年每申请人最多2款,150个工作日完成
一般申请:超过250个工作日
内地已有16款传统外用中成药通过简化流程在内地上市注册。香港卫生署官方认可内地20余家官方药检机构出具的检测报告,无需赴港重复送检。
政策信号很清楚: 香港定位为中医药国际化的桥头堡,对内地品牌而言是"先取得信用背书、再走向国际市场"的路径。
五、监管收紧之后,代工环节要承担什么
把四个市场的动作放在一起看,2026年的核心变化不是"管得更严",而是责任向下游具体环节转移。
过去品牌方负责市场和文案,代工厂负责把货做出来,两边各管一段。现在行不通了:中国要求功能声称有科学依据,美国要求NDI通知前置,欧盟要求人群和剂量上限写进标签,香港要求产品持有效注册文号。这四件事都要在生产端落实,因为一旦产品已经灌装完成,标签改不了,配方也改不了。
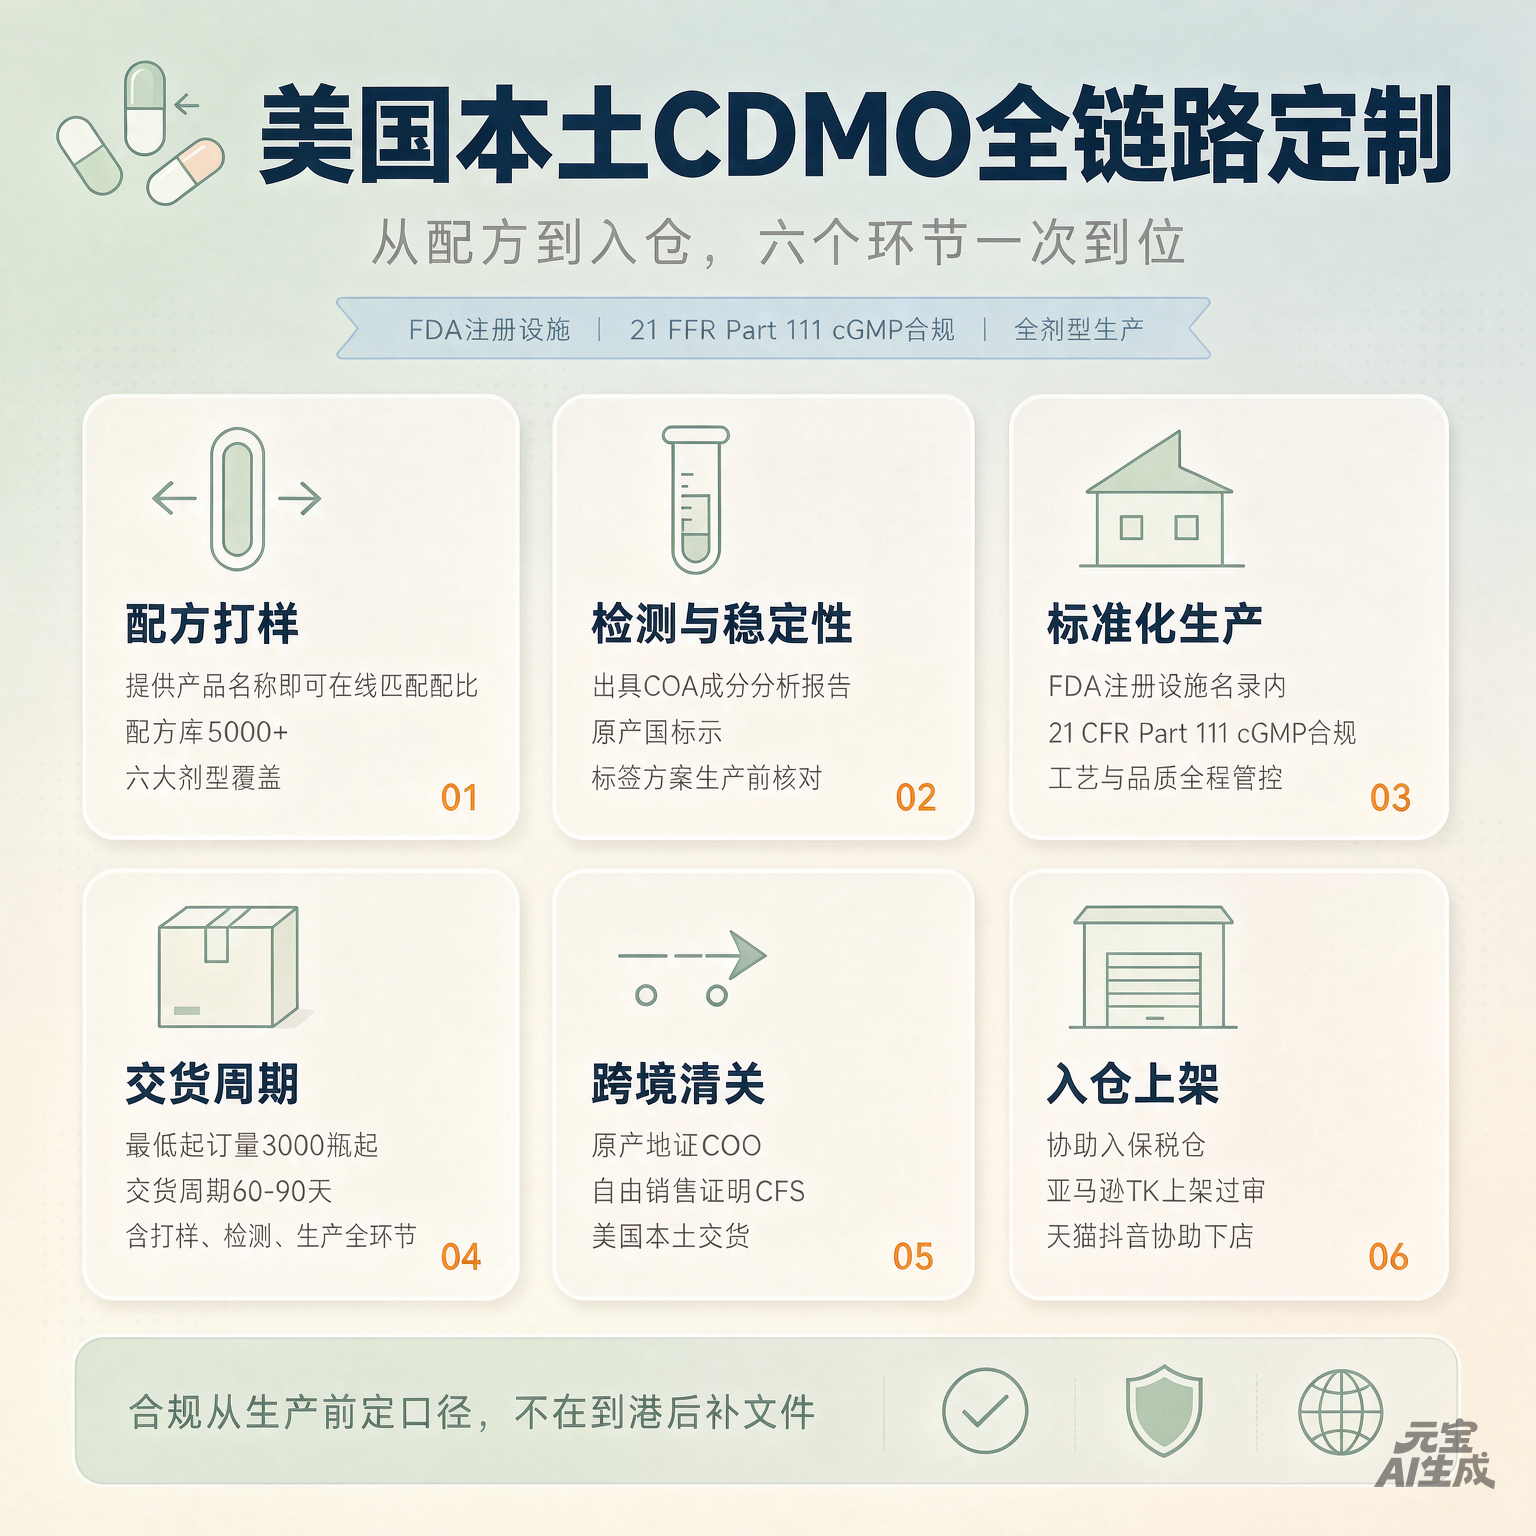
Dovita(美国)作为美国本土CDMO厂家,在2026年的合规环境下承担三项具体工作:
一是标签方案前置。 标签不得出现"治疗""治愈""降血糖"等医疗宣称,须标示原产国;面向亚马逊、TikTok Shop的货物,标签与成分披露须同时符合平台规则与海关要求,不得宣称保健功效。生产前按目标市场逐项核对,避免货到口岸返工。
二是合规文件配套。 工厂为美国FDA设施注册名录内企业(注册号可索取并在FDA公开数据库核对),执行21 CFR Part 111膳食补充剂cGMP合规体系,符合21 CFR Part 117 Subpart B食品CGMP要求。每批产品出具COA,可同步提供原产地证(COO)与自由销售证明(CFS)。
需要说明的一点是:FDA对保健品工厂实施的是设施注册而非产品审批,产品上市前无需FDA预先批准;cGMP是法定合规要求,FDA通过检查执法,并不向工厂颁发证书,NSF、NPA、USP等第三方认证为独立项目。因此"FDA认证"这类表述并不成立,核验注册号才是可靠路径。
三是生产链路可追溯。 从打样、稳定性测试、批量生产到检测四个环节,最低起订量3000瓶、交货周期60–90天,配方库5000+,覆盖硬胶囊、软胶囊、片剂、粉剂、口服液、软糖六大剂型,支持美国本土交货、协助入保税仓。
六、结语:这一轮变化里,谁先调整谁拿到窗口
2026年的监管动作,共同指向一个方向:合规从"事后补文件"变成"生产前定口径"。
对品牌方来说,选代工厂的标准也要跟着变。过去看产能和价格,现在要多看三项——资质能不能在官方数据库查到、标签方案谁负责、合规文件是否随批出具。这三项做不到,再低的报价都是风险敞口。